GMP(Good Manufacturing Practice:医薬品の製造管理及び品質管理の基準)に基づく文書管理とは、医薬品の製造・品質管理に関わる手順書や記録を、作成から廃棄まで一貫したルールで管理する活動です。国内では2021(令和3)年4月28日に改正GMP省令が公布され、同年8月1日に施行されました。
この改正で、医薬品品質システムや品質リスクマネジメントに加え、手順書・記録の信頼性を継続的に確保する業務も明文化されています。米国食品医薬品局(U.S. Food and Drug Administration、以下FDA)も、査察でデータインテグリティに関するCGMP違反が見つかる例が増えたことを受けて、2018年12月にガイダンスを公表しました。文書と記録の管理水準は、国内外の査察で確認される論点の一つです。
しかし、GMP文書管理とはそもそも何を管理する活動なのか、改正GMP省令やデータインテグリティにどう対応すべきか、電子化やAI活用はどこまで認められているのか、といった疑問を持つ方も多いのではないでしょうか。
本記事では、GMP文書管理の定義や文書の種類から、ALCOA+と規制要件、電子化と査察対応、AI活用の留意点まで、製薬業界向け文書改訂プラットフォームを提供するJAPAN AIが網羅的に解説します。
出典:厚生労働省医薬・生活衛生局監視指導・麻薬対策課「医薬品及び医薬部外品の製造管理及び品質管理の基準に関する省令の一部改正について」(令和3年4月28日付け薬生監麻発0428第2号)
出典:FDA「Data Integrity and Compliance With Drug CGMP: Questions and Answers」
\ ChatGPTもClaudeもGeminiも使える! /

GMP文書管理とは?
GMP文書管理とは、医薬品の製造管理及び品質管理の基準であるGMP(Good Manufacturing Practice)に基づき、手順書等と記録を作成から廃棄まで一貫して管理する活動です。
GMP省令第20条では、文書の作成・改訂時の承認、配付、保管に加え、手順書等への日付の記載と改訂履歴の保管が求められています。保管期間は、作成の日(手順書等は使用しなくなった日)から5年間です。ただし、製品の有効期間に1年を加えた期間が5年より長い場合は、教育訓練に係る記録を除き、その期間を保管します。
GMP文書管理の基本には、「やるべきことを文書で定め、定めたとおりに実行し、実行したことを記録に残す」という考え方があります。手順が文書で決まっていなければ作業の正しさを判断する基準がなく、記録がなければ正しく作業したことを後から示せません。文書管理に不備があると、製造の再現性や出荷判定の根拠を説明できず、GMP適合性調査や海外当局の査察で指摘を受けるおそれがあります。
出典:e-Gov法令検索「医薬品及び医薬部外品の製造管理及び品質管理の基準に関する省令」
GMPにおける文書管理の役割
GMP文書管理は、一般にGMPの三原則とされる「人為的な誤りを最小限にすること」「製品の汚染及び品質低下を防止すること」「高い品質を保証するシステムを設計すること」を、手順と記録の両面から支える仕組みです。
GMP省令第8条では、製造所ごとに手順書を作成し、適切に備え置くことが求められます。第10条では、製造指図書に基づいて製造作業を行い、製造に関する記録をロットごとに作成・保管することが定められています。
手順書と教育訓練によって作業者ごとの判断のばらつきを抑えれば、人為的な誤りを構造的に減らすことにつながります。作業と同時に正確な記録を残しておけば、品質の異常が起きたときに、どの工程で何が起きたかをさかのぼって調査可能です。さらに、文書と記録を体系的に管理することで、品質保証の仕組みが設計どおりに動いていることを、第三者に客観的に示せます。文書管理は書類整理ではなく、品質を作り込み、その証拠を残すための仕組みといえます。
出典:e-Gov法令検索「医薬品及び医薬部外品の製造管理及び品質管理の基準に関する省令」
出典:静岡県「医薬品・医薬部外品の製造管理及び品質管理の基準(GMP)について」
文書ライフサイクルとは
文書ライフサイクルとは、GMP文書が起案されてから廃棄されるまでの一連の段階を指します。GMP文書管理では、各段階で管理方法を決めておく必要があります。主な段階は以下のとおりです。
- 起案・作成:文書の草案を作成し、必要な内容を盛り込む
- レビュー・承認:権限を持つ責任者が内容を確認し、正式に承認する
- 発行・配付:承認済みの文書を必要な部門・担当者に配付する
- 教育訓練:文書の内容について関係者に教育を行い、記録を残す
- 運用・管理:有効な版だけが使われるよう、閲覧や利用を管理する
- 改訂:規格や手順などの変更が必要な場合、変更管理の手続きを経て関連する文書を改訂し、新版を発行し、改訂履歴を保管する
- 使用停止・廃棄:使わなくなった文書を回収し、旧版の誤使用を防ぎ、定められた期間の保管後に廃棄する
各段階では、誰がいつ何を行ったかを承認記録や改訂履歴として残し、電子システムでは監査証跡として残します。GMP省令第20条は、改訂時の日付の記載や改訂履歴の保管、使用しなくなった日を起点とする保管期間を定めています。文書の内容が優れていても、ライフサイクルを通じた管理が適切でなければ、GMP上の適合性を示せません。
出典:e-Gov法令検索「医薬品及び医薬部外品の製造管理及び品質管理の基準に関する省令」
出典:厚生労働省医薬・生活衛生局監視指導・麻薬対策課「医薬品及び医薬部外品の製造管理及び品質管理の基準に関する省令の一部改正について」(令和3年4月28日付け薬生監麻発0428第2号)
出典:厚生労働省医薬食品局長通知「医薬品等の承認又は許可等に係る申請等における電磁的記録及び電子署名の利用について」(平成17年4月1日付け薬食発第0401022号)
GMP文書の種類と管理対象
GMP文書管理の対象は、手順書や製品標準書、製造指図書、各種記録など多岐にわたります。代表的なGMP文書は以下の4つに整理できます。
- SOP(標準作業手順書)
- 製品標準書・製造指図書
- 製造記録・試験記録
- 教育記録・変更管理文書
どの文書でも、文書番号や版番号、発効日、作成者、承認者などの管理項目を決めておくことで、どの版がいつから有効なのかを追跡できます。
SOP(標準作業手順書)
SOP(Standard Operating Procedure:標準作業手順書)は、業務を「誰が・何を・どのように」行うかを標準化した文書です。GMP省令上は「手順書」と呼ばれます。
GMP省令第8条は、衛生管理や製造工程の管理、文書及び記録の作成・改訂・保管などについて、17項目の手順書の作成を求めています。米国の21 CFR 211.100も、製造・工程管理の手順書を作成し、その手順に従って作業し、実施時に記録することを求めています。SOPが整備されていなければ担当者によって手順が変わり、品質にばらつきが生じます。また、SOPの内容と現場の実作業がずれていれば、調査や査察で指摘を受けるおそれがあります。
SOPと一般的なマニュアルの違いは、SOPがGMPに基づく規制文書として、承認や版管理、教育記録との連動のもとで管理される点です。現場の作業とSOPの記載を常に一致させることが、SOP管理の実務上の要点です。
出典:e-Gov法令検索「医薬品及び医薬部外品の製造管理及び品質管理の基準に関する省令」
出典:eCFR「21 CFR 211.100 – Written procedures; deviations」
製品標準書・製造指図書
製品標準書は製品ごと・製造所ごとに製造の基準をまとめた基本文書で、製造指図書はその基準をもとに実際の製造作業を指示する文書です。
GMP省令第7条では、製品標準書(省令上の名称は「医薬品製品標準書」)を、中間製品を除く製品ごとに、製造所ごとに作成し、品質部門の承認を受けたうえで、製造所に備え置くことが求められます。記載事項は以下のとおりです。
- 承認事項のうち、当該製造所における製造方法、規格及び試験方法などの事項
- 品質に関する薬事関係法令の事項
- 製造手順
- その他所要の事項
製造指図書は、第10条に基づいて製造部門が作成・保管し、製造部門の責任者が製造指図書に基づいて作業者に作業を指示します。また、原則として、1つの製造指図書で製造された製品の一群が1ロットになるよう製造作業を行います。製品標準書を改訂したのに製造指図書の改訂が漏れると、旧版の指示で製造してしまうおそれがあるため、製品標準書と製造指図書の連動管理が欠かせません。
出典:e-Gov法令検索「医薬品及び医薬部外品の製造管理及び品質管理の基準に関する省令」
出典:厚生労働省医薬・生活衛生局監視指導・麻薬対策課「医薬品及び医薬部外品の製造管理及び品質管理の基準に関する省令の一部改正について」(令和3年4月28日付け薬生監麻発0428第2号)
製造記録・試験記録
製造記録は製造指図書に基づいて実際に行った作業の内容と結果を、試験記録は試験検査で得られたデータと判定結果を残す文書です。どちらも作業と同時に、正確かつ欠落なく記録することが求められます。
製造記録には、製造工程等に応じて、原料の秤量値や温度・時間などの重要な工程パラメータの結果、作業者の氏名またはイニシャル、作業日時、工程内検査の結果などが含まれます。GMP省令第10条は、製造に関する記録をロットごとに作成・保管するよう求めています。
訂正するときは、元の記載が読めるよう1本線を引いて訂正し、訂正者の署名またはイニシャルと訂正日を残し、必要に応じて訂正理由も記録するのが基本です。記録を後からまとめて作成したり、訂正の経緯がわからなかったりすると、データインテグリティ上の不備にあたります。また、厚生労働省のGMP事例集(2022年版)は、測定機器の出力データやチャート、計算・換算の過程の記録などを試験検査の生データの例に挙げ、生データを得られたときの状態で利用できるよう保存することを求めています。
出典:e-Gov法令検索「医薬品及び医薬部外品の製造管理及び品質管理の基準に関する省令」
出典:厚生労働省医薬・生活衛生局監視指導・麻薬対策課「GMP事例集(2022年版)について」
出典:厚生労働省医薬・生活衛生局監視指導・麻薬対策課「医薬品及び医薬部外品の製造管理及び品質管理の基準に関する省令の一部改正について」(令和3年4月28日付け薬生監麻発0428第2号)
出典:厚生労働省医薬局長通知「原薬GMPのガイドラインについて」(平成13年11月2日付け医薬発第1200号)
出典:PIC/S「Good Practices for Data Management and Integrity in Regulated GMP/GDP Environments(PI 041-1)」
教育記録・変更管理文書
教育記録と変更管理文書は、人と変更が適切に管理されていることを示す記録です。GMP省令第19条は、教育訓練について次の業務を求めています。
- 製造・品質関連業務に従事する職員への教育訓練を計画的に行う
- 実施状況を品質保証に係る組織と製造管理者へ文書で報告する
- 教育訓練の実施記録を作成・保管する
- 教育訓練の実効性を定期的に評価する
SOPを新規に発行したときや改訂したときに教育記録がなければ、担当者が最新の手順を理解していることを示せません。
変更管理文書は、製造方法や設備、原料の供給者などを変更する際の評価・承認・実施などの記録で、品質への影響評価を伴い、変更の妥当性を文書で示す必要があります。また、逸脱が起きた際の内容と影響調査の結果、品質保証に係る組織への文書による報告と確認の記録も重要な管理対象です。重大な逸脱では、これらに加えて製造販売業者への連絡や原因究明、是正措置・予防措置(CAPA)を行い、その内容も品質保証に係る組織に文書で報告し、確認を受けます。第8条は、変更の管理(第14条)と逸脱の管理(第15条)について手順書を作成するよう求めています。
出典:e-Gov法令検索「医薬品及び医薬部外品の製造管理及び品質管理の基準に関する省令」
出典:厚生労働省医薬・生活衛生局監視指導・麻薬対策課「医薬品及び医薬部外品の製造管理及び品質管理の基準に関する省令の一部改正について」(令和3年4月28日付け薬生監麻発0428第2号)
データインテグリティとALCOA原則
データインテグリティとは、PIC/S(Pharmaceutical Inspection Co-operation Scheme:医薬品査察協同スキーム)のガイダンスによると、データが完全で一貫性があり、正確で信頼できる状態が、データのライフサイクルを通じて維持されている度合いを指します。
FDAは2018年12月にデータインテグリティに関するQ&A形式のガイダンスを公表しました。このガイダンスは、近年の査察でデータインテグリティに関するCGMP(current Good Manufacturing Practice:米国の現行GMP)違反が見つかる例が増えたことを受けて作成されたもので、そうした違反が警告書(Warning Letter)や輸入警告(Import Alert)、同意判決(Consent Decree)などの規制措置につながってきたと述べています。国内でも、GMP事例集(2022年版)が、GMP省令第8条第2項をデータインテグリティの確保に関する規定と説明しています。
- ALCOA原則の5つの要素
- データライフサイクルの管理
- データインテグリティを脅かす要因
出典:PIC/S「Good Practices for Data Management and Integrity in Regulated GMP/GDP Environments(PI 041-1)」
出典:FDA「Data Integrity and Compliance With Drug CGMP: Questions and Answers」
出典:厚生労働省医薬・生活衛生局監視指導・麻薬対策課「GMP事例集(2022年版)について」
ALCOA原則の5つの要素
ALCOA原則は、記録が満たすべき5つの要件の頭文字をとった枠組みです。FDAのガイダンスも、完全で一貫性があり正確なデータはALCOAであるべきだとしています。
| 要素 | 英語 | 意味 | 具体例 |
|---|---|---|---|
| A | Attributable(帰属性) | 作成者・記録者・確認者・承認者などを特定できること | 記録への署名と日付、電子記録の個人別ユーザーID |
| L | Legible(判読性) | 読めて、理解できること | 消えない筆記具の使用、訂正時も元の記載が読めること |
| C | Contemporaneous(同時性) | 実施したときに即時に記録されること | 作業中の記録、タイムスタンプの自動付与 |
| O | Original(原本性) | 最初の状態であること | 原本の保管、真正コピーの定義と管理手順の整備 |
| A | Accurate(正確性) | 誤りがないこと | 校正済み機器の使用、計算・転記のダブルチェック |
ALCOAを拡張したALCOA+では、Complete(完全性)、Consistent(一貫性)、Enduring(耐久)、Available(入手可能性)の4要素が加わります。GMP事例集はALCOA+の9要件を示しており、紙と電子のどちらの記録にも適用されると明記しています。
出典:厚生労働省医薬・生活衛生局監視指導・麻薬対策課「GMP事例集(2022年版)について」
出典:FDA「Data Integrity and Compliance With Drug CGMP: Questions and Answers」
出典:PIC/S「Good Practices for Data Management and Integrity in Regulated GMP/GDP Environments(PI 041-1)」
出典:厚生労働省医薬局長通知「原薬GMPのガイドラインについて」(平成13年11月2日付け医薬発第1200号)
データライフサイクルの管理
データインテグリティは、データが生まれた瞬間だけでなく、保存期間が終わるまでのすべての段階で確保する必要があります。
GMP事例集(2022年版)は、データのライフサイクルを、データの採取や記録、照査、承認に始まり、出荷判定・バリデーションの判定・逸脱調査といった意思決定の根拠としての使用、保存、廃棄までを含む、保存期間のすべての段階と説明しています。特に、システム間のデータ転送や媒体変換などデータを移す場面では、欠損や改変のリスクがあります。たとえば、分析装置からLIMS(ラボ情報管理システム)へデータを移す場合は、移行前後でデータが一致することを確認し、その結果を記録に残します。
管理にかける手間はリスクに応じて決めます。GMP事例集は、監査証跡機能やデータの上書き・改ざんを防止する機能、ユーザーごとの操作権限の設定機能を、ALCOA+の要件を満たせる機能の例に挙げています。そのうえで、どの機能が必要か、どの程度のコンピュータ化システムバリデーション(CSV)を行うかは、データの製品品質上の重要性やシステムの複雑さを考慮したリスクアセスメントで判断するよう示しています。
出典:厚生労働省医薬・生活衛生局監視指導・麻薬対策課「GMP事例集(2022年版)について」
出典:PIC/S「Good Practices for Data Management and Integrity in Regulated GMP/GDP Environments(PI 041-1)」
データインテグリティを脅かす要因
データインテグリティのリスクは悪意ある改ざんだけではなく、日常業務に潜む手順・システム・組織文化の問題も大きな要因です。要因として、次のようなものがあります。
- 手順の理解不足:SOPを十分に理解しないまま作業し、不適切な記録や修正をしてしまう
- システムの問題:共有IDの使用、監査証跡機能の無効化、バックアップの不足
- 組織文化の問題:問題を報告しにくい風土、スケジュール優先による記録の事後作成
PIC/SのガイダンスPI 041-1は、手順書のような直接的な管理に加えて、過度なプレッシャーや工程能力を超える生産性へのインセンティブなど、従業員の行動への間接的な影響も理解して対処すべきだとしています。「納期に遅れてはならない」という暗黙の圧力が、記録の事後作成や不適切な再試験を招くおそれがあります。定期的な教育、適切なシステム設計、問題を報告しやすい品質文化づくりを並行して進めましょう。
出典:PIC/S「Good Practices for Data Management and Integrity in Regulated GMP/GDP Environments(PI 041-1)」
改正GMP省令と規制要件
改正GMP省令(令和3年厚生労働省令第90号)は2021(令和3)年4月28日に公布され、同年8月1日に施行されました。この改正で手順書・記録の信頼性確保が明文化されたことは、GMP文書管理に直接関わる改正点です。
その後も、薬機法改正に伴う整備のための改正(2026年5月1日施行分、2027年5月20日施行予定分)が続いています。条文番号や名称を確認する際は、e-Gov法令検索で最新の条文を参照してください。
- 改正GMP省令のポイント
- 21 CFR Part 11とER/ES指針
出典:e-Gov法令検索「医薬品及び医薬部外品の製造管理及び品質管理の基準に関する省令」
出典:厚生労働省医薬・生活衛生局監視指導・麻薬対策課「医薬品及び医薬部外品の製造管理及び品質管理の基準に関する省令の一部改正について」(令和3年4月28日付け薬生監麻発0428第2号)
改正GMP省令のポイント
改正GMP省令のうち、GMP文書管理に特に関わるのは医薬品品質システム、品質リスクマネジメント、文書・記録の信頼性確保の3点です。
- 医薬品品質システム(第3条の3)
- 品質リスクマネジメント(第3条の4)
- 文書及び記録の信頼性確保(第8条第2項・第20条第2項)
第3条の3では、品質方針の文書化に加え、品質目標の文書化、職員への周知、資源の配分、医薬品品質システムの定期的な照査が求められ、周知、資源の配分、照査に係る記録の作成・保管も求められます。第3条の4では、品質リスクマネジメントを活用して医薬品品質システムを構築することと、その手続きの文書・記録を作成・保管することが求められます。いずれも、国際的にはICH(International Council for Harmonisation of Technical Requirements for Pharmaceuticals for Human Use:医薬品規制調和国際会議)のQ10・Q9で示されている考え方に対応する内容です。
第20条第2項では、第8条第2項の文書に基づき、次の業務を行うことが求められます。
- 手順書等と記録に欠落がないよう、継続的に管理する
- 手順書等と記録の内容が正確であるよう、継続的に管理する
- 他の手順書等や記録と不整合がないよう、継続的に管理する
- 欠落や不正確・不整合な点が判明した場合は、原因を究明し、是正措置と予防措置をとる
- その他、手順書等と記録の信頼性を確保するために必要な業務を行う
- これらの業務の記録を作成し、保管する
文書管理を個人の注意力に任せず、作成時から保管期間が満了するまで継続的に管理する仕組みとして設計することが求められています。
出典:e-Gov法令検索「医薬品及び医薬部外品の製造管理及び品質管理の基準に関する省令」
出典:厚生労働省医薬・生活衛生局監視指導・麻薬対策課「医薬品及び医薬部外品の製造管理及び品質管理の基準に関する省令の一部改正について」(令和3年4月28日付け薬生監麻発0428第2号)
21 CFR Part 11とER/ES指針
21 CFR Part 11とER/ES(Electronic Records/Electronic Signatures)指針は、電子記録・電子署名を紙の記録や手書き署名に代えて使うための要件を定めたルールです。
21 CFR Part 11は、FDAが電子記録・電子署名を、信頼でき、紙の記録や手書き署名とおおむね同等とみなすための基準を定めた米国連邦規則です。クローズドシステムの管理要件として、システムバリデーションやタイムスタンプ付きの監査証跡、アクセスの制限、権限チェックなどが挙げられています。なお、FDAは2003年のガイダンスで、Part 11の適用範囲を狭く解釈する方針を示し、バリデーションや監査証跡、記録の保存・コピーに関する一部の要件については執行裁量を行使するとしています。
国内では、「医薬品等の承認又は許可等に係る申請等に関する電磁的記録・電子署名利用のための指針」(平成17年4月1日薬食発第0401022号別紙、ER/ES指針)が電子記録・電子署名の要件を示しています。GMP事例集(2022年版)は、GMP省令に規定された文書・記録は基本的にコンピュータ化システムで作成・保管・交付できるとしたうえで、その条件として、システムがER/ES指針の要件を備え、「医薬品・医薬部外品製造販売業者等におけるコンピュータ化システム適正管理ガイドライン」に基づいて適切に管理されていることを挙げています。
米国市場向けに製品を供給するなど、FDAの規制を受ける場合は、FDA規則で求められる記録を電子で扱う範囲でPart 11への対応も検討する必要があります。
出典:eCFR「21 CFR Part 11 – Electronic Records; Electronic Signatures」
出典:FDA「Part 11, Electronic Records; Electronic Signatures – Scope and Application」
出典:厚生労働省医薬食品局長通知「医薬品等の承認又は許可等に係る申請等における電磁的記録及び電子署名の利用について」(平成17年4月1日付け薬食発第0401022号)
出典:厚生労働省医薬・生活衛生局監視指導・麻薬対策課「GMP事例集(2022年版)について」
GMP文書管理の課題
GMP文書管理の重要性は理解されていても、現場では紙ベース管理の限界と、ヒューマンエラー・属人化という2つの課題が起きやすいと考えられます。
- 紙ベース管理の限界
- ヒューマンエラーと属人化
紙ベース管理の限界
紙ベースのGMP文書管理には、検索・版管理・追跡の面で構造的な限界があります。主な限界は以下のとおりです。
- 検索性の低さ:大量の文書から必要なものを探すのに時間がかかり、査察時の文書提示も遅れやすい
- 版管理の負荷:旧版の回収と新版の配付を確実に行う負担が大きく、拠点が複数あるとさらに複雑になる
- 保管スペースとコスト:保管期間が長いため、物理的な保管場所の確保が負担になる
- 追跡の難しさ:誰がいつ閲覧・変更したかを追いにくい
- 災害・劣化のリスク:火災や水害による滅失、経年による判読性の低下が起こりうる
これらは個別の運用改善だけでは解消しにくい課題のため、文書管理の仕組みそのものを電子化によって見直すことが有効と考えられます。
ヒューマンエラーと属人化
紙ベースの管理に加え、ヒューマンエラーと業務の属人化もGMP文書管理の大きな課題です。
典型的なヒューマンエラーには、転記ミスや記入漏れ、訂正手続きの不備、旧版SOPの誤使用があります。特にSOPの改訂時に配付ミスや差替え時の綴じ間違いが生じると、異なる版の手順書が現場に混在し、品質に影響するおそれがあります。
文書管理の運用ルールや判断基準が特定の担当者の経験に頼っていると、その担当者が異動・退職したときに管理の質が下がりやすくなります。また、1つの変更が複数の関連文書に波及することも少なくなく、影響範囲を漏れなく特定して関連文書をすべて改訂する作業は、人手だけでは負荷の高い業務です。関連文書への影響範囲を洗い出す仕組みを持つことで、改訂漏れと属人化の両方を抑えることが期待できます。
GMP文書の改訂業務を効率化するなら「JAPAN AI 製薬」
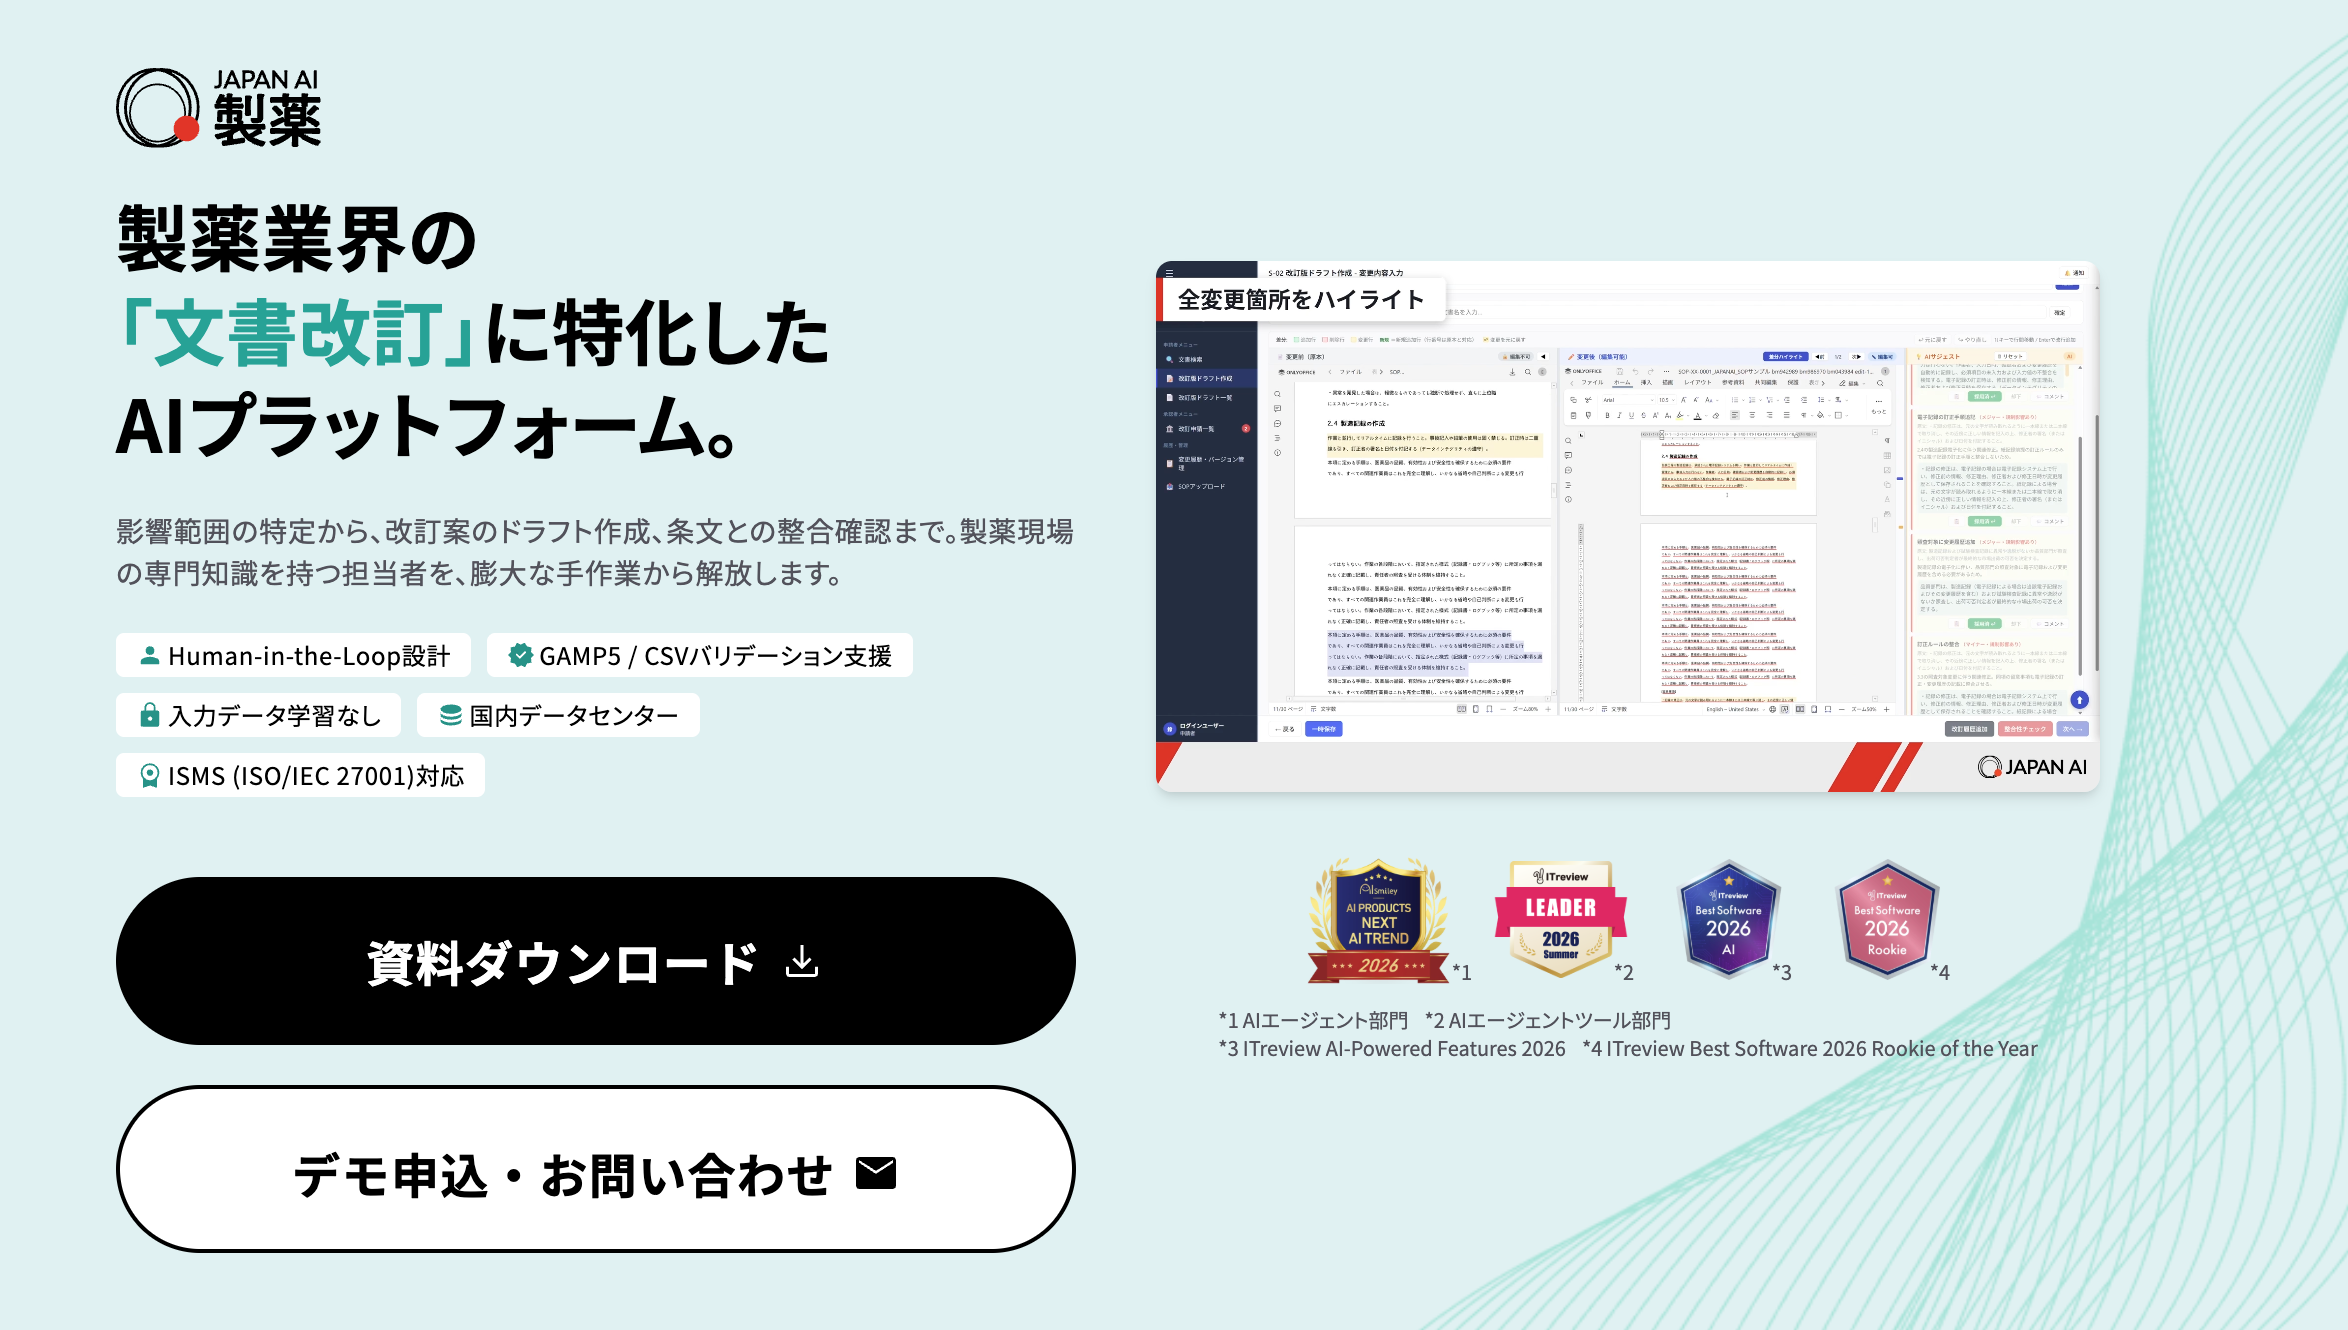
製薬業界の文書改訂に特化したAIプラットフォーム「JAPAN AI 製薬」は、文書管理システムと連携し、社内文書の自然言語検索から、承認された変更起案に基づく改訂案のたたき台作成、関連文書への影響範囲の特定、改訂文書内の矛盾・齟齬のチェックまでを一気通貫で支援します。AIは提案までを担い、最終判断と承認は人が行うHuman-in-the-Loop設計です。入力データはパブリックモデルの学習に利用されず、国内データセンターの閉域環境で運用されます。ISO/IEC 27001(ISMS)の認証を取得しているほか、GAMP5に基づく開発・テスト記録を、CSVのサプライヤ資料として可能な範囲で提供しています。
文書管理の電子化・DX
文書管理の電子化・DXは、検索性・版管理・追跡性の課題をまとめて解決する手段です。紙からデジタルに移行すると、版管理や監査証跡、アクセス管理をシステムで担えます。ただし、ER/ES指針の要件を満たし、CSVを実施することが前提です。
- 電子文書管理システム(EDMS)の機能
- 導入の進め方と費用相場
電子文書管理システム(EDMS)の機能
電子文書管理システム(EDMS:Electronic Document Management System)は、GMP文書のライフサイクル全体をデジタル環境で管理するシステムです。GMP対応のEDMSが備える主な機能は以下のとおりです。
| 機能 | 内容 |
|---|---|
| 版管理 | 改訂履歴を自動で管理し、有効な最新版だけを参照できるようにする |
| 承認ワークフロー | 起案からレビュー、承認までをシステム上で完結させる |
| 電子署名 | Part 11やER/ES指針の要件に沿った電子署名を付与する |
| 監査証跡 | 作成・変更・削除・承認などの操作を自動で記録する |
| アクセス権管理 | 役割に応じて閲覧・編集・承認の権限を設定する |
| 検索機能 | 文書番号やキーワード、メタデータで文書を探す |
| 教育管理との連携 | 製品によっては、文書の発行・改訂時に対象者への教育タスクを作成できる |
GMP事例集(2022年版)は、ALCOA+の要件を満たせる機能の例として、監査証跡機能、上書き・改ざんの防止機能、ユーザーごとの操作権限の設定機能を挙げています。また、記録の入力・変更・削除の記録をPIC/S PI 041の「Audit Trail」にあたるものと位置づけ、すべての入力と修正を記録し、変更・削除の理由も残すことを求めています。監査証跡を自動で取得できる点は、EDMSを導入する大きな利点です。
出典:厚生労働省医薬・生活衛生局監視指導・麻薬対策課「GMP事例集(2022年版)について」
導入の進め方と費用相場
EDMSの導入は、要件整理からバリデーション、段階稼働までを順に進めるのが一般的です。主なフェーズは以下のとおりです。
- 要件整理:現在の文書管理業務を棚卸しし、GMP要件と実務上の要件、既存システムとの連携要件を整理する
- システム選定:GMP分野での導入実績、ER/ES指針やPart 11への対応、サポート体制などを評価してベンダーを選ぶ
- 設計・構築:ワークフローや権限、文書分類体系を設計し、データ移行計画を立てる
- バリデーション:リスクに応じてCSVを計画・実施し、システムが要件どおりに動作することを検証・記録する
- 段階稼働:一部の部門・文書種類から運用を始め、課題を洗い出してから全社に展開する
- 定着・継続改善:利用者教育や運用手順の定着、定期的な見直しを行う
国内の医薬品GMPでは、「医薬品・医薬部外品製造販売業者等におけるコンピュータ化システム適正管理ガイドライン」(平成22年10月21日薬食監麻発1021第11号)に沿ったCSVが基本です。ISPE(International Society for Pharmaceutical Engineering:国際製薬技術協会)の業界ガイドであるGAMP 5 Second Edition(2022年発行)のリスクベースの考え方も、広く参考にされています。
なお、FDAのCSA(Computer Software Assurance)ガイダンスは、医療機器の生産・品質マネジメントシステムで使うソフトウェアが対象です。2025年9月24日に最終版が発出され、2026年2月3日に品質マネジメントシステム規則(21 CFR Part 820)に合わせた版に置き換えられました。医薬品GMPの文書管理システムにそのまま適用されるものではありません。
費用は、拠点数や利用者数、移行する文書量、バリデーションの範囲、既存システムとの連携の有無によって大きく変わります。見積もりを依頼する際はRFP(提案依頼書)に業務要件やデータ要件、監査証跡の条件を明記し、初期費用だけでなく、バリデーションや保守を含めた5年程度のTCO(総保有コスト)で比較してください。
出典:厚生労働省医薬・生活衛生局監視指導・麻薬対策課「GMP事例集(2022年版)について」
出典:ISPE「GAMP 5 Guide 2nd Edition」
出典:FDA「Computer Software Assurance for Production and Quality Management System Software」
GMP査察と文書管理の対応
国内のGMP適合性調査やFDAなど海外当局の査察は、日常のGMP文書管理の水準が確認される場です。国内の調査は、PMDA(独立行政法人医薬品医療機器総合機構)または都道府県が行います。査察で指摘を受けないためには、日頃からの管理体制が欠かせません。
- FDA査察におけるデータインテグリティ指摘の傾向
- 査察に備えた文書管理体制
出典:独立行政法人医薬品医療機器総合機構「GMP/QMS/GCTP適合性調査」
FDA査察におけるデータインテグリティ指摘の傾向
FDAは2018年のガイダンスで、近年の査察でデータインテグリティに関するCGMP違反が見つかる例が増えていることを作成の背景に挙げています。このガイダンスは米国のCGMP規則(21 CFR Part 210・211など)に関するもので、米国向けに医薬品を供給する国内の製造所はFDAの査察の対象になりえます。国内向けにのみ製造する場合は、国内のGMP省令と適合性調査が適用されます。同ガイダンスでQ&Aとして取り上げられている主な論点は以下のとおりです。
- コンピュータシステムへのアクセス制限と、共有ログインアカウントの使用
- 監査証跡を誰が、どの頻度でレビューするか
- 空白様式(ブランクフォーム)の管理
- CGMP上の試験結果を無効として除外できる条件
- 実サンプルを使ったシステム適合性確認などの「試し打ち」
- 再処理したクロマトグラフィーの最終結果だけを保存する運用
このうち実サンプルを使った「試し打ち」については、FDAがこれまで警告書で指摘してきた理由をQ&Aで説明しています。共有IDや監査証跡のレビュー不足のように電子システム特有の論点も多く、電子化すれば解決するわけではありません。システムの設定と運用ルールをあわせて整えましょう。
出典:FDA「Data Integrity and Compliance With Drug CGMP: Questions and Answers」
出典:FDA「Inspection Basics」
査察に備えた文書管理体制
査察に備えるには、自己点検と内部監査で、日頃から自社の文書管理を点検しておくことが有効です。日常的に取り組みたい項目は以下のとおりです。
- 自己点検の定期実施:ALCOA+の各要件に照らして、紙記録・電子記録の両方を確認する
- 内部監査の実施:文書管理に焦点を当てた監査を行い、発見事項をCAPAで是正まで追跡する
- 記録の照査:ロットごとの記録で、署名・日付の記載(帰属性)や即時の記録(同時性)を確認する
- 主要文書の最新化:サイトマスターファイルやバリデーションマスタープランなどを最新に保ち、すぐ提示できるようにする
GMP省令第18条は、製造・品質関連業務について定期的に自己点検を行い、結果を品質保証に係る組織と製造管理者に文書で報告し、記録を作成・保管するよう求めています。改善が必要な場合は、措置をとってその記録も残します。査察のための特別な準備に頼らず、この仕組みを日常の業務として回しましょう。
出典:e-Gov法令検索「医薬品及び医薬部外品の製造管理及び品質管理の基準に関する省令」
GMP文書管理におけるAI活用
GMP文書管理でのAI活用は、規制当局が考え方を整理している途中の段階にあります。
EUでは、医薬品製造でのAI利用に関するGMPガイドライン「Annex 22」の案について、2025年にパブリックコンサルテーションが行われました。この案は、生成AIや大規模言語モデル(LLM)を含む、動的・適応的・確率的なモデルを、重要なGMP用途に使うべきではないとしていました。
一方で、EMA(European Medicines Agency:欧州医薬品庁)によると、コンサルテーションでは生成AIやLLMの利用を可能にすることへの支持も見られました。EMAは結果を検討中で、2026年6月30日から7月1日には、ガードレールなどの管理策について専門家の意見を集めるワークショップを開いています。
FDAは2025年1月に、医薬品の安全性・有効性・品質に関する規制上の意思決定を支える情報やデータをAIで作成する場合のドラフトガイダンスを公表しました。このガイダンスは、使用目的(COU)に応じてAIモデルの信頼性を評価する、リスクベースの枠組みを示しています。また、患者の安全性、医薬品の品質、試験結果の信頼性に影響しない業務効率化のためのAI利用(社内ワークフローや申請書類の下書きなど)は、対象外としています。どちらも確定した規制ではないため、AIを使う業務がどの規制・ガイダンスの対象になるかを確認したうえで、活用計画を立てましょう。
- AIに任せられる業務と人間が確認すべき業務
- AI活用時の規制上の留意点
出典:EMA「Good manufacturing practice: Multistakeholder workshop on expert contributions to artificial intelligence guidance development (Annex 22)」
出典:FDA「Considerations for the Use of Artificial Intelligence to Support Regulatory Decision-Making for Drug and Biological Products」
AIに任せられる業務と人間が確認すべき業務
GMP文書管理でAIが力を発揮するのは、人が最終確認することを前提とした下書きや確認の補助です。品質に関する判断と承認は、人が行う必要があります。AIに任せやすい業務は以下のとおりです。
- SOP改訂案の下書き:承認された変更起案をもとに、改訂が必要な箇所と文面案を示す
- 文書の横断検索:複数の文書管理システムにまたがる文書を自然言語で探す
- 整合性チェック:改訂文書内の矛盾や、関連文書の改訂漏れを検出する
- 校正・表記統一:用語の統一や社内ルールへの準拠を確認する
- 定型文書の下書き:製品品質の照査報告書などのドラフトを作る
一方、人が必ず担うべき業務は以下のとおりです。
- 品質に関する最終判断:出荷判定や逸脱の影響評価
- 文書の承認:権限を持つ責任者による承認行為
- 規制対応の意思決定:規制の解釈や当局への対応方針の決定
- AI出力のレビュー:AIが作成したドラフトの正確性・妥当性を専門家が確認する
GMP事例集(2022年版)は、試験結果を入力すると規格と照合して自動で「合格」と出力するシステムについて、出力自体は差し支えないとしつつ、品質部門があらためて結果を検討し、適否を判定する必要があると示しています。AIの出力についても、同じ考え方で、人による判定を行う必要があります。
参考として、医薬品開発の領域では、塩野義製薬が2026年2月24日に生成AIによる規制関連文書の作成支援ソリューションを発表しました。同社のPoC(概念実証)では、治験総括報告書の作成時間を約50%、治験実施計画書の作成時間を約20%削減する効果を確認しています。GMP文書ではなく治験関連文書の事例ですが、AIによる下書きが文書作成の工数削減につながりうることを示しています。
出典:厚生労働省医薬・生活衛生局監視指導・麻薬対策課「GMP事例集(2022年版)について」
出典:塩野義製薬「塩野義製薬と日立、生成AIを活用した医薬品開発の規制関連文書作成支援ソリューションを提供開始」
AI活用時の規制上の留意点
GMP文書管理にAIを導入する際は、AIの用途とリスクを定め、人による確認と記録を組み込むことが基本です。
EU GMP Annex 22の案では、確率的に出力が変わる生成AIやLLMを重要なGMP用途に使わない方向性が示されており、この扱いは2026年時点でも検討中です。そのため、AIの用途は当面、検索補助やドラフト作成など人が最終確認する業務を中心に設計するのが現実的と考えられます。FDAのドラフトガイダンスは、AIモデルの信頼性を評価する手順として、次の流れを示しています。
- AIで答えたい問いを定める
- 使用目的(COU)を定める
- モデルリスクを評価する
- 信頼性評価の計画を立てる
- 計画を実行する
- 結果を文書化する
- 使用目的に対して妥当かを判断する
あわせて、特定の使用目的では、運用中もAIモデルの出力の信頼性を維持管理することが重要だとしています。GMP文書管理に置き換えると、次のような管理が考えられます。
- どの業務にAIを使うかを手順書で定める
- 誰がAIの出力を確認・承認したかを記録に残す
- AIツールやモデルの変更を変更管理の対象とする
- 利用者への教育訓練を行う
規制動向を確認しながら、人の監督を組み込んだ形でAI活用を段階的に進めましょう。
出典:EMA「Good manufacturing practice: Multistakeholder workshop on expert contributions to artificial intelligence guidance development (Annex 22)」
出典:FDA「Considerations for the Use of Artificial Intelligence to Support Regulatory Decision-Making for Drug and Biological Products(Draft Guidance)」
GMP文書管理に関してよくある質問
GMP文書管理について、汎用ストレージの利用、電子署名とPart 11の関係、紙の文書・記録の廃止に関する疑問にお答えします。
- SharePointなどの汎用ストレージだけでGMP文書を管理できますか?
- 電子署名があれば21 CFR Part 11に自動対応できますか?
- 紙の文書・記録を完全に廃止できますか?
SharePointなどの汎用ストレージだけでGMP文書を管理できますか?
汎用ストレージでGMP文書を扱うこと自体は可能ですが、ER/ES指針の要件を満たす設定・運用とCSVが前提です。GMP事例集(2022年版)は、GMP文書をコンピュータ化システムで作成・保管する条件として、ER/ES指針の要件を備え、コンピュータ化システム適正管理ガイドラインに基づいて管理されていることを挙げています。汎用ストレージでは、少なくとも以下の点を自社の要件に照らして確認しましょう。
- 承認の記録が改ざんされない形で残る承認ワークフロー
- ER/ES指針やPart 11の要件に沿った電子署名
- 作成・変更・削除とその理由を記録する監査証跡
- 有効版と旧版を区別するアクセス制御
- 文書改訂と教育訓練記録との連動
不足する機能はアドオンや運用ルールで補うか、GMP対応のEDMSの導入を検討してください。
出典:厚生労働省医薬・生活衛生局監視指導・麻薬対策課「GMP事例集(2022年版)について」
電子署名があれば21 CFR Part 11に自動対応できますか?
電子署名を導入しただけでは、21 CFR Part 11への対応として不十分です。Part 11は、電子署名に加えて、電子記録を扱うシステム全体の管理を求めています。主な要件は以下のとおりです。
- システムバリデーション:正確性・信頼性・一貫した性能を検証する
- 監査証跡:作成・変更・削除を、タイムスタンプ付きで安全に記録する
- アクセス制限と権限チェック:許可された人だけが操作できるようにする
- ID・パスワードの管理:組み合わせの一意性、定期的な見直し、不正使用の試みの検知と報告
- 教育と責任:利用者の教育・訓練と、電子署名に対する責任を定めた方針
- システム文書の管理:手順書などの配付・改訂の管理
インターネット経由などのオープンシステムでは、文書の暗号化などの追加措置も求められます。電子署名はPart 11対応の一要素にすぎないため、定期的な自己点検で管理全体が機能しているかを確認してください。
出典:eCFR「21 CFR Part 11 – Electronic Records; Electronic Signatures」
紙の文書・記録を完全に廃止できますか?
GMP文書を電子的に作成・保管すること自体は認められていますが、手書きの記録を後から電子化した場合は、元の手書き記録も保管する必要があります。GMP事例集(2022年版)は、適切に管理されたシステムに保管した場合でも、データインテグリティの観点から元の手書きの記録を別途保管する必要があるとしています。紙をどこまで減らせるかは、以下の観点で判断しましょう。
- 記録の発生源:最初から電子で記録できるか、手書きの原記録が残るか
- 作業環境:クリーンルーム内など、端末の持ち込みや操作に制約がないか
- 障害時の運用:システム停止時に業務を続けるための手順が必要か
- 移行の負担:過去文書の電子化にかかる費用と期間
リスクの低い文書から段階的に電子化し、移行期間中の紙文書の発行・回収フローもあわせて定めておきましょう。
出典:厚生労働省医薬・生活衛生局監視指導・麻薬対策課「GMP事例集(2022年版)について」
製薬のGMP文書管理を適切に運用するために
製薬のGMP文書管理を適切に運用するには、データインテグリティの確保、規制要件への準拠、電子化・AIによる効率化の3つを並行して進めることが重要です。
- データインテグリティの確保:ALCOA+に基づき、紙・電子を問わずデータのライフサイクル全体で記録の信頼性を保つ
- 規制要件への準拠:改正GMP省令の医薬品品質システム・品質リスクマネジメント・文書と記録の信頼性確保に加え、ER/ES指針、米国向けに供給する場合はPart 11を自社の体制に反映する
- 電子化・AIによる効率化:EDMSの導入とCSVを進め、AIは人による確認を前提に検索やドラフト作成から活用する
最初の一歩として、どの文書を誰がどの方法で管理しているかを洗い出し、現在の文書管理体制を棚卸ししましょう。そのうえでALCOA+や改正GMP省令の要件に照らして課題を特定すれば、電子化やAI活用の優先順位を根拠をもって決められます。規制の要求を正しく理解して計画的に取り組むことで、査察への備えと業務負担の軽減を両立できます。AIによる文書改訂支援の具体的なイメージを知りたい方は、JAPAN AI 製薬の詳細もご覧ください。
JAPAN AIとは
JAPAN AIは、法人向けの国産生成AIプラットフォームです。AIチャット・議事録・エージェントなどのすぐ使える標準機能から、自社専用AIアプリのノーコード開発まで、全部門のAI活用をひとつの基盤で支えます。ジーニーグループのこれまでのDX・AX支援実績をもとに、ツールの提供にとどまらず、活用テーマの設計から現場での定着・成果創出まで専門チームが伴走します。
JAPAN AIの機能・活用事例・料金体系がわかるサービス紹介資料を無料でお送りします。
▼資料イメージ
- JAPAN AIでできること(AIチャット/議事録/エージェント/アプリ開発 ほか)
- ChatGPTなど汎用AIツールとの違い
- 業種・部門別の活用シーンと導入事例
- 導入から定着までの支援体制
- 料金体系とセキュリティ・ガバナンス対応
▼簡単1分!JAPAN AIの資料請求