医薬品の開発、製造、販売、流通に関わる業務では、「GxP」という用語に遭遇する場面が多くあります。
そもそもGxPとは何を意味するのか、なぜこれほどGMP、GCP、GLPなど多くの種類があるのか、データインテグリティやCSV・CSAとはどのような関係にあるのか、本記事ではこうした疑問を整理するため、GxPの基本的な意味から代表的な7種類の特徴、データインテグリティ・CSV・CSAとの関係、そしてAI・デジタル対応の最新規制動向まで、製薬業界向けAIプラットフォームを提供するJAPAN AIが網羅的に解説します。
\ ChatGPTもClaudeもGeminiも使える! /

GxPとは?
GxPとは「Good x Practice」の略称で、Goodは適正、Practiceは実施基準を意味し、医薬品や医療機器の開発、製造、販売、流通、市販後までの全工程において品質・安全性・有効性を確保するために各国の政府や公的機関(日本では厚生労働省やPMDA(独立行政法人医薬品医療機器総合機構)、米国ではFDA(米国食品医薬品局)、欧州ではEMA(欧州医薬品庁))により定められた各種法令や省令、ガイドラインの総称です。
「x」には業務領域を表す英単語の頭文字が入り、「GLP」「GCP」「GMP」「GQP」「GDP」「GVP」「GPSP」のように、対象分野ごとに各業務のリスクに応じた管理の枠組みを体系的に形成しています。
日本の医薬品関連業務も例外なく以下の代表的な7つのGxPにて成り立っています。
GxPの仕組みは、1960年代のサリドマイド事件等の薬害をきっかけに、アメリカFDAが医薬品の製造や試験に関する基準を整備していったことが始まりの一つとされています。日本のGxPには、海外や国際的な枠組みで示された基準と関わりの深いものと、薬機法の体系に組み込まれる過程で日本独自の基準として発展したものがあります。
前者としては、アメリカFDAや欧州EMA、国際機関であるWHOやICHなどが示す基準・ガイドラインと関わりの深い「GLP(Good Laboratory Practice:安全性試験の実施に関する基準)」「GCP(Good Clinical Practice:臨床試験の実施に関する基準)」「GMP(Good Manufacturing Practice:製造管理及び品質管理の基準)」「GDP(Good Distribution Practice:適正流通のガイドライン)」「GVP(Good Vigilance Practice:製造販売後安全管理の基準)」が挙げられます。
後者としては、日本の市場や安全管理、市販後業務の特性を踏まえて厚生労働省が定めた「GQP(Good Quality Practice:製造販売業者の品質管理の基準)」「GPSP(Good Post-marketing Study Practice:製造販売後の調査及び試験の実施基準)」が挙げられます。GQP・GPSPの名称は日本特有ですが、2005年施行の改正薬事法で製造販売業者の責務が明確化されたことに伴い、GMPや製造販売業者(MAH)の責務といった国際的な規制の考え方を踏まえ、国内の省令として整備されました。
日本では薬機法を頂点として、詳細な省令や通知でGxPガイドラインを補完する法体系の構造をとっており、GMP・GQP・GVP・GPSPなどは薬機法に基づく省令として法的拘束力を持ち、GDPは省令ではなくガイドラインとして位置づけられ、法的性質が異なるすべてのGxPが連動することで、医薬品の品質を各段階で管理し、製薬企業のコンプライアンスを支える役割を果たしています。
製薬ライフサイクルとGxPの関係
| 段階 | 主な業務領域 | 対応するGxP |
|---|---|---|
| 非臨床試験 | 毒性試験・安全性薬理試験等の非臨床安全性試験 | GLP(Good Laboratory Practice) |
| 臨床試験 | 被験者保護とデータ信頼性を確保した治験の実施 | GCP(Good Clinical Practice) |
| 製造 | 医薬品の製造管理・品質管理 | GMP(Good Manufacturing Practice) |
| 市場出荷 | 製造販売業者の品質管理・出荷判定 | GQP(Good Quality Practice) |
| 流通 | 保管・輸送における品質維持 | GDP(Good Distribution Practice) |
| 市販後安全管理 | 安全管理情報の収集・検討・安全確保措置 | GVP(Good Vigilance Practice) |
| 市販後調査 | 使用成績調査・製造販売後データベース調査・製造販売後臨床試験(製造販売後臨床試験にはGCPも適用) | GPSP(Good Post-marketing Study Practice) |
なぜGxPはこれほど多いのか
GxPが複数存在する理由は、医薬品の開発から市販後までのライフサイクルの各段階が、それぞれ異なる品質上のリスクを抱えているためです。
非臨床試験の段階では、試験データの信頼性が最大の関心事です。毒性試験や安全性薬理試験で得られたデータに誤りや改ざんがあれば、臨床試験に進むべきでない候補物質が次のフェーズへ移行してしまうリスクがあります。
一方で、製造工程では原材料の受入れから最終製品の出荷まで、交叉汚染の防止や製造条件の均一性が中心的な課題です。さらに流通段階になると、温度逸脱による品質劣化や偽造医薬品の混入リスクへの対処が求められます。
このように、段階ごとに管理すべき対象や評価の視点が根本的に異なるため、一つの汎用的な基準ではカバーしきれず、各段階に特化した専門的な基準がそれぞれ設けられた結果、GxPは体系的に複数存在しています。
GxPが重要な理由
GxPが医薬品業界で重視される背景には、大きく4つの観点があります。
- 患者の安全を守るため
- 製品の品質を一定水準に保つため
- データインテグリティの維持
- 法規制の遵守(コンプライアンス)のため
患者の安全を守るため
GxPが医薬品業界で重視される理由の一つが、患者の安全を守るという大前提のためです。医薬品は直接人体に作用するため、品質上の欠陥や安全性の見落としは重篤な健康被害に直結します。GxPに基づく管理は、品質上のばらつきやリスクを管理し、患者保護と信頼できる製品の継続的な供給を支えます。
製品の品質を一定水準に保つため
製品の品質を一定水準に保つという点でも、GxPが重要です。製造ロット間での品質のばらつきは、有効性や安全性に予測できない影響を与えます。GxPに基づいて標準化された手順と管理基準を運用することで、ロット間の品質のばらつきを管理し、安定した品質の製品を供給できます。
データインテグリティの維持
試験結果や製造記録等の改ざん・捏造を防ぎ、ALCOA原則(A帰属可能・L判読可能・C同時的・O原本・A正確)に基づいて客観的で追跡可能なエビデンスを確保します。
法規制の遵守のため
GxPが重視される理由には、法規制の遵守のためもあります。GxPの多くは薬機法に基づく省令として法的拘束力を持ちます。GMP等への不適合では、違反の内容や法令上の要件に応じて改善命令や業務停止、許可取消し等の対象となる場合があります。また、製品回収(リコール)が必要となることもあります。刑事罰の適用は、個別の法律違反と罰則規定の要件に基づいて判断されます。企業の社会的信頼やブランド価値を維持するうえでも、GxP遵守は経営上の必須事項です。
代表的なGxPの種類と特徴
以下は日本の医薬品業務に関係する代表的な7つのGxPです。それぞれの概要を把握することで、自身の業務がどのGxPに関連し、どのような管理要件が求められるかを理解できるでしょう。
- GLP(安全性試験の実施に関する基準)
- GCP(臨床試験の実施に関する基準)
- GMP(製造管理及び品質管理の基準)
- GQP(製造販売業者の品質管理の基準)
- GVP(製造販売後安全管理の基準)
- GDP(適正流通のガイドライン)
- GPSP(製造販売後の調査及び試験の実施基準)
GLP(安全性試験の実施に関する基準)
GLP(Good Laboratory Practice)は、医薬品の承認申請や再審査・再評価等の資料に用いる安全性に関する非臨床試験について、計画・実施・記録・報告の信頼性を確保する基準です。毒性試験や安全性薬理試験の計画・実施・記録・報告にわたり、施設の管理体制や試験手順の標準化を規定しています。
GLPに基づく管理体制では、試験責任者の権限と責任が明確に定められています。試験計画書と標準操作手順書に従って試験を実施し、計画の変更や手順からの逸脱が生じた場合には、所定の手順で理由・内容等を記録・管理します。試験から独立した信頼性保証部門(QAU)による調査・確認も義務づけられており、試験の客観性と信頼性を組織的に担保する仕組みです。
生データは発生時に適時・正確に記録し、電子記録では必要なメタデータや変更履歴も含めて、試験の再構成に必要な記録を所定期間保存します。試験施設のGLP適合性は規制当局(日本ではPMDA)の適合性調査で確認されます。
GCP(臨床試験の実施に関する基準)
GCP(Good Clinical Practice)は、治験と製造販売後臨床試験に関して、参加者の人権・安全・福祉とデータの信頼性を確保するための基準です。これはすべての臨床研究に一律に適用されるわけではありません。
GCPが定める要件は多岐にわたりますが、中核をなすのは治験審査委員会(IRB)による事前審査と、被験者からのインフォームド・コンセントの取得です。IRBは治験の科学的・倫理的妥当性を独立した立場で審査し、被験者保護の第一の防波堤として機能します。企業治験では、治験責任医師は報告対象の重篤な有害事象を直ちに実施医療機関の長へ報告し、治験依頼者へ通知します。
治験依頼者は、重篤性や予測性、因果関係等に基づく法定の報告対象を判断し、所定の期限内に当局へ報告します。医師主導治験では報告経路が異なります。治験依頼者によるモニタリングと、開発部門及びモニタリング部門から独立した監査担当者による監査を通じて、治験の実施状況とデータの信頼性が確認されます。
ICH E6(R3)のPrinciples及びAnnex 1は2025年1月6日、Annex 2は2026年6月3日にStep 4で採択されました。ICHのStep 4採択と国内法令・通知への実装は別であり、実務には国内の適用通知・施行状況も確認してください。
出典:PMDA「ICH-E6 GCP(医薬品の臨床試験の実施基準)」
GMP(製造管理及び品質管理の基準)
GMP(Good Manufacturing Practice)は、適用対象となる医薬品等の製造所における製造管理及び品質管理の基準です。原料等の受入れ、製造や試験、記録、製造所からの出荷可否決定などを管理します。
2021年8月施行の改正GMP省令は、医薬品品質システム(PQS)、品質リスクマネジメント、製品品質照査、供給者管理等を規定しています。また、第8条第2項では文書・記録の信頼性を継続的に確保する管理方法を文書化することを求めており、データインテグリティ確保につながる要求です。
このほか、構造設備要件・製造手順の文書化(SOP)・工程内管理・品質試験・逸脱管理・変更管理・バリデーションなどの要件を体系的に定めています。GMP省令のバリデーションは、構造設備や製造・品質管理の方法が期待される結果を与えることを検証し、文書化する活動です。プロセスバリデーションはその一部として、製造工程が一貫して所定の品質をもつ製品を生み出せることを検証します。
GQP(製造販売業者の品質管理の基準)
GQP(Good Quality Practice)は、製造販売業者が行う品質管理と市場への出荷可否の決定(市場出荷判定)の体制を規定する基準です。正式名称は「医薬品、医薬部外品、化粧品及び再生医療等製品の品質管理の基準に関する省令」です。
GMPの「製造所からの出荷の可否の決定」と、GQPの「市場への出荷の可否の決定」は区別されます。市場出荷は製造販売業者の責任で管理しますが、GQP第9条に定める事前取決め・指定・報告・確認等の条件を満たす場合には、当該製品の製造業者に判定業務を行わせることもできます。
GQP省令第7条に基づき、製造販売業者は品質保証責任者を設置し、製造業者等との間で製造・品質管理、品質情報の連絡、品質に影響する変更の事前連絡等を取り決め、品質管理業務手順書等に記載します。実務ではこの取決めは品質取決めやQuality Agreementと呼ばれます。出荷前の品質評価や品質情報の収集・対応も体系的に実施され、製造所のGMPと連携することで、市場に供給される医薬品の品質が管理されています。
2025年公布の改正薬機法では、製造販売業者における医薬品品質保証責任者・医薬品安全管理責任者の設置を法律上に明文化する改正が定められました。この改正部分の施行日は2027年5月20日です。品質保証責任者・安全管理責任者の設置・業務に関する義務は従前からGQP・GVP省令に置かれており、今回の法律上の位置づけと区別する必要があります。
GVP(製造販売後安全管理の基準)
GVP(Good Vigilance Practice)は、医薬品の品質・有効性・安全性その他適正使用に必要な安全管理情報を収集・検討し、安全確保措置を立案・実施する基準です。
GVP省令では、安全管理責任者の設置が義務づけられ、医療関係者、学会・文献、国内外の当局、他の製造販売業者等から必要な情報を適切に収集する体制を整備します。対象品目ではRMP(医薬品リスク管理計画)に基づく安全性監視活動・リスク最小化活動を行い、新医薬品では原則として販売開始後6か月間の市販直後調査を実施します。必要な活動は品目のリスクや承認条件等に応じて定めます。
収集した安全管理情報は遅滞なく検討し、必要な安全確保措置を立案・実施します。新たなリスクの可能性を示す情報が得られた場合は、その内容を評価し、必要性・緊急性に応じて注意事項等情報の改訂、医療関係者への情報提供、回収等の安全確保措置を検討・実施します。副作用等の当局報告や、対象となる新医療用医薬品の安全性定期報告は、薬機法・施行規則等に基づく報告制度にも従って行います。GVPは、これらに対応するための安全管理体制と業務を定めています。
GDP(適正流通のガイドライン)
GDP(Good Distribution Practice)は、市場出荷後から薬局、医薬品販売業者、医療機関に渡るまでの仕入れ・保管・供給業務における品質確保を扱い、最終的な患者保護を支えるガイドラインです。流通過程での温度逸脱や偽造医薬品の混入を防止することを目的としています。
日本では厚生労働省が2018年12月に「医薬品の適正流通(GDP)ガイドライン」を事務連絡として発出し、PIC/S(医薬品査察協定・医薬品査察共同スキーム)のGDPガイドを踏まえた品質管理の実践を促しています。GMP省令やGQP省令のような法的拘束力を持つ省令とは異なり、主に卸売販売業者及び製造販売業者を対象とし、輸送を委託される物流事業者を含む流通関係事業者が自主的に品質管理体制を構築・運用するための指針として位置づけられています。
製品に定められた保管条件とリスクに応じて、保管場所の使用前の温度マッピングや温度監視、輸送条件の管理、流通経路の追跡性確保等を行います。
GPSP(製造販売後の調査及び試験の実施基準)
GPSP(Good Post-marketing Study Practice)は、使用成績調査、製造販売後データベース調査(2018年4月施行の改正で新設)、製造販売後臨床試験の計画・実施・報告に関する基準です。なお、製造販売後臨床試験にはGCP省令も適用されます。
GPSPに基づく製造販売後調査等は、医薬品の品質・有効性・安全性について、情報を計画的に収集し、検出・確認・検証する活動です。評価対象は長期使用の影響に限られません。治験では、対象者数や参加条件、観察期間に制約があります。市販後には使用者の背景や使用条件が多様化するため、治験で把握されなかった副作用等が明らかになる場合があります。
得られた結果は、再審査・再評価等の該当する規制手続や安全性評価、適正使用情報の更新に活用されます。提出資料・報告時期は対象品目と制度に応じて定まります。
出典:厚生労働省「GPSP省令の改正と製造販売後調査等について」
GxPとデータインテグリティ
データインテグリティ(データの完全性)は、すべてのGxPに共通する基盤的な要件です。GxP業務で生成・管理されるデータや記録が正確で信頼できるものでなければ、いかなる品質管理基準も実質的に機能しません。
ALCOA+は、データインテグリティを説明するために広く用いられる9つの属性の整理です。PIC/SやOECD等の文書で示されており、実際の管理には対象業務の法令・ガイドラインを踏まえて適用します。
- Attributable(帰属可能):誰がいつ記録したかが明確に特定できる
- Legible(判読可能):記録が読み取れる状態で維持されている
- Contemporaneous(同時的):行為の実施と同時に記録される
- Original(原本):原記録またはその真正な写しである
- Accurate(正確):誤りがなく、事実を正しく反映している
- Complete(完全):事象の再構成に必要なすべてのデータ、関連メタデータ、変更履歴等が保持されている
- Consistent(一貫性):記録が論理的な順序で作成され、時系列、日付・時刻の表記、単位等が一貫している
- Enduring(永続):規定の保存期間を通じて維持される
- Available(利用可能):必要なときにアクセスできる状態にある
紙の記録であっても電子記録であっても、これらの属性に基づいた管理体制の構築が求められます。日本では、2021年改正GMP省令で文書・記録の信頼性を継続的に確保する管理が求められているほか、医薬品等の申請資料・原資料や法令上保存が必要な資料を電子化する場合は、ER/ES指針の適用範囲を確認し、真正性・見読性・保存性を確保します。
電子記録では、リスクに応じて必要な作成・変更・削除の履歴、操作者、日時、変更理由等を記録し、監査証跡を保護・保存・可読化します。アクセス権限や時刻管理と組み合わせ、適切な頻度でレビューしてデータの信頼性を確認しましょう。
出典:FDA「Data Integrity and Compliance With Drug CGMP: Questions and Answers」(ALCOA)
出典:PIC/S「PI 041-1 Good Practices for Data Management and Integrity in Regulated GMP/GDP Environments」(ALCOA+)
GxPとCSV・CSA
GxPが適用される業務では、医薬品や医療機器等の品質・有効性・安全性を担保するため、その領域で使用されるコンピュータ化システムが意図した通りに正しく機能することを、CSV(Computerized System Validation)として動作検証し、開発プロセスとあわせて文書化することが求められます。一方で、2025年9月にはアメリカFDAから、RPAやロボティクス、クラウドやAI等の近年の技術革新を踏まえ、CSA(Computer Software Assurance:コンピュータソフトウェアアシュアランス)のガイダンスが示されました。CSAは、リスクに応じた保証活動によって、従来のCSVにおける過剰な検証スクリプトに起因する負担を軽減し、クリティカルシンキングを重視するアプローチです。
CSAの考え方はGAMP 5 第2版(2022年発行)にも取り込まれています。GAMP 5 第2版では、システムの使用目的と故障時の影響を評価し、リスクに応じてテストの厳密さ、手法、客観的証拠の範囲を決めることや、低リスクであっても意図した用途に適することを示す客観的根拠を記録することが示されています。
FDAは2025年9月にCSAの最終ガイダンスを発出し、2026年2月にはQMSR(ISO 13485を取り込んだ改正21 CFR Part 820、2026年2月2日施行)に合わせて改訂しました(現行タイトル:「Computer Software Assurance for Production and Quality Management System Software」)。
FDAのCSAガイダンスは、医療機器の生産又は品質マネジメントシステムで用いるソフトウェアを対象としており、医薬品GxP業務に直接一律適用される文書ではありません。医薬品では適用法令・国内通知を満たしたうえで、GAMP 5等とともにリスクベースの考え方を参考にできます。日本のGQP・GMP業務に用いるシステムでは、2010年の「医薬品・医薬部外品製造販売業者等におけるコンピュータ化システム適正管理ガイドライン」を参照します。GLP・GCP等では、それぞれの法令・関連ガイドラインも確認してください。
GxP関連の文書改訂業務にAIを活用する場合は、規制対象企業として使用目的とGxPリスクを評価し、自社の構成・業務・運用に必要なバリデーション及びライフサイクル管理を実施できるか確認したうえで、ソリューションを選定しましょう。
出典:FDA「Computer Software Assurance for Production and Quality Management System Software」
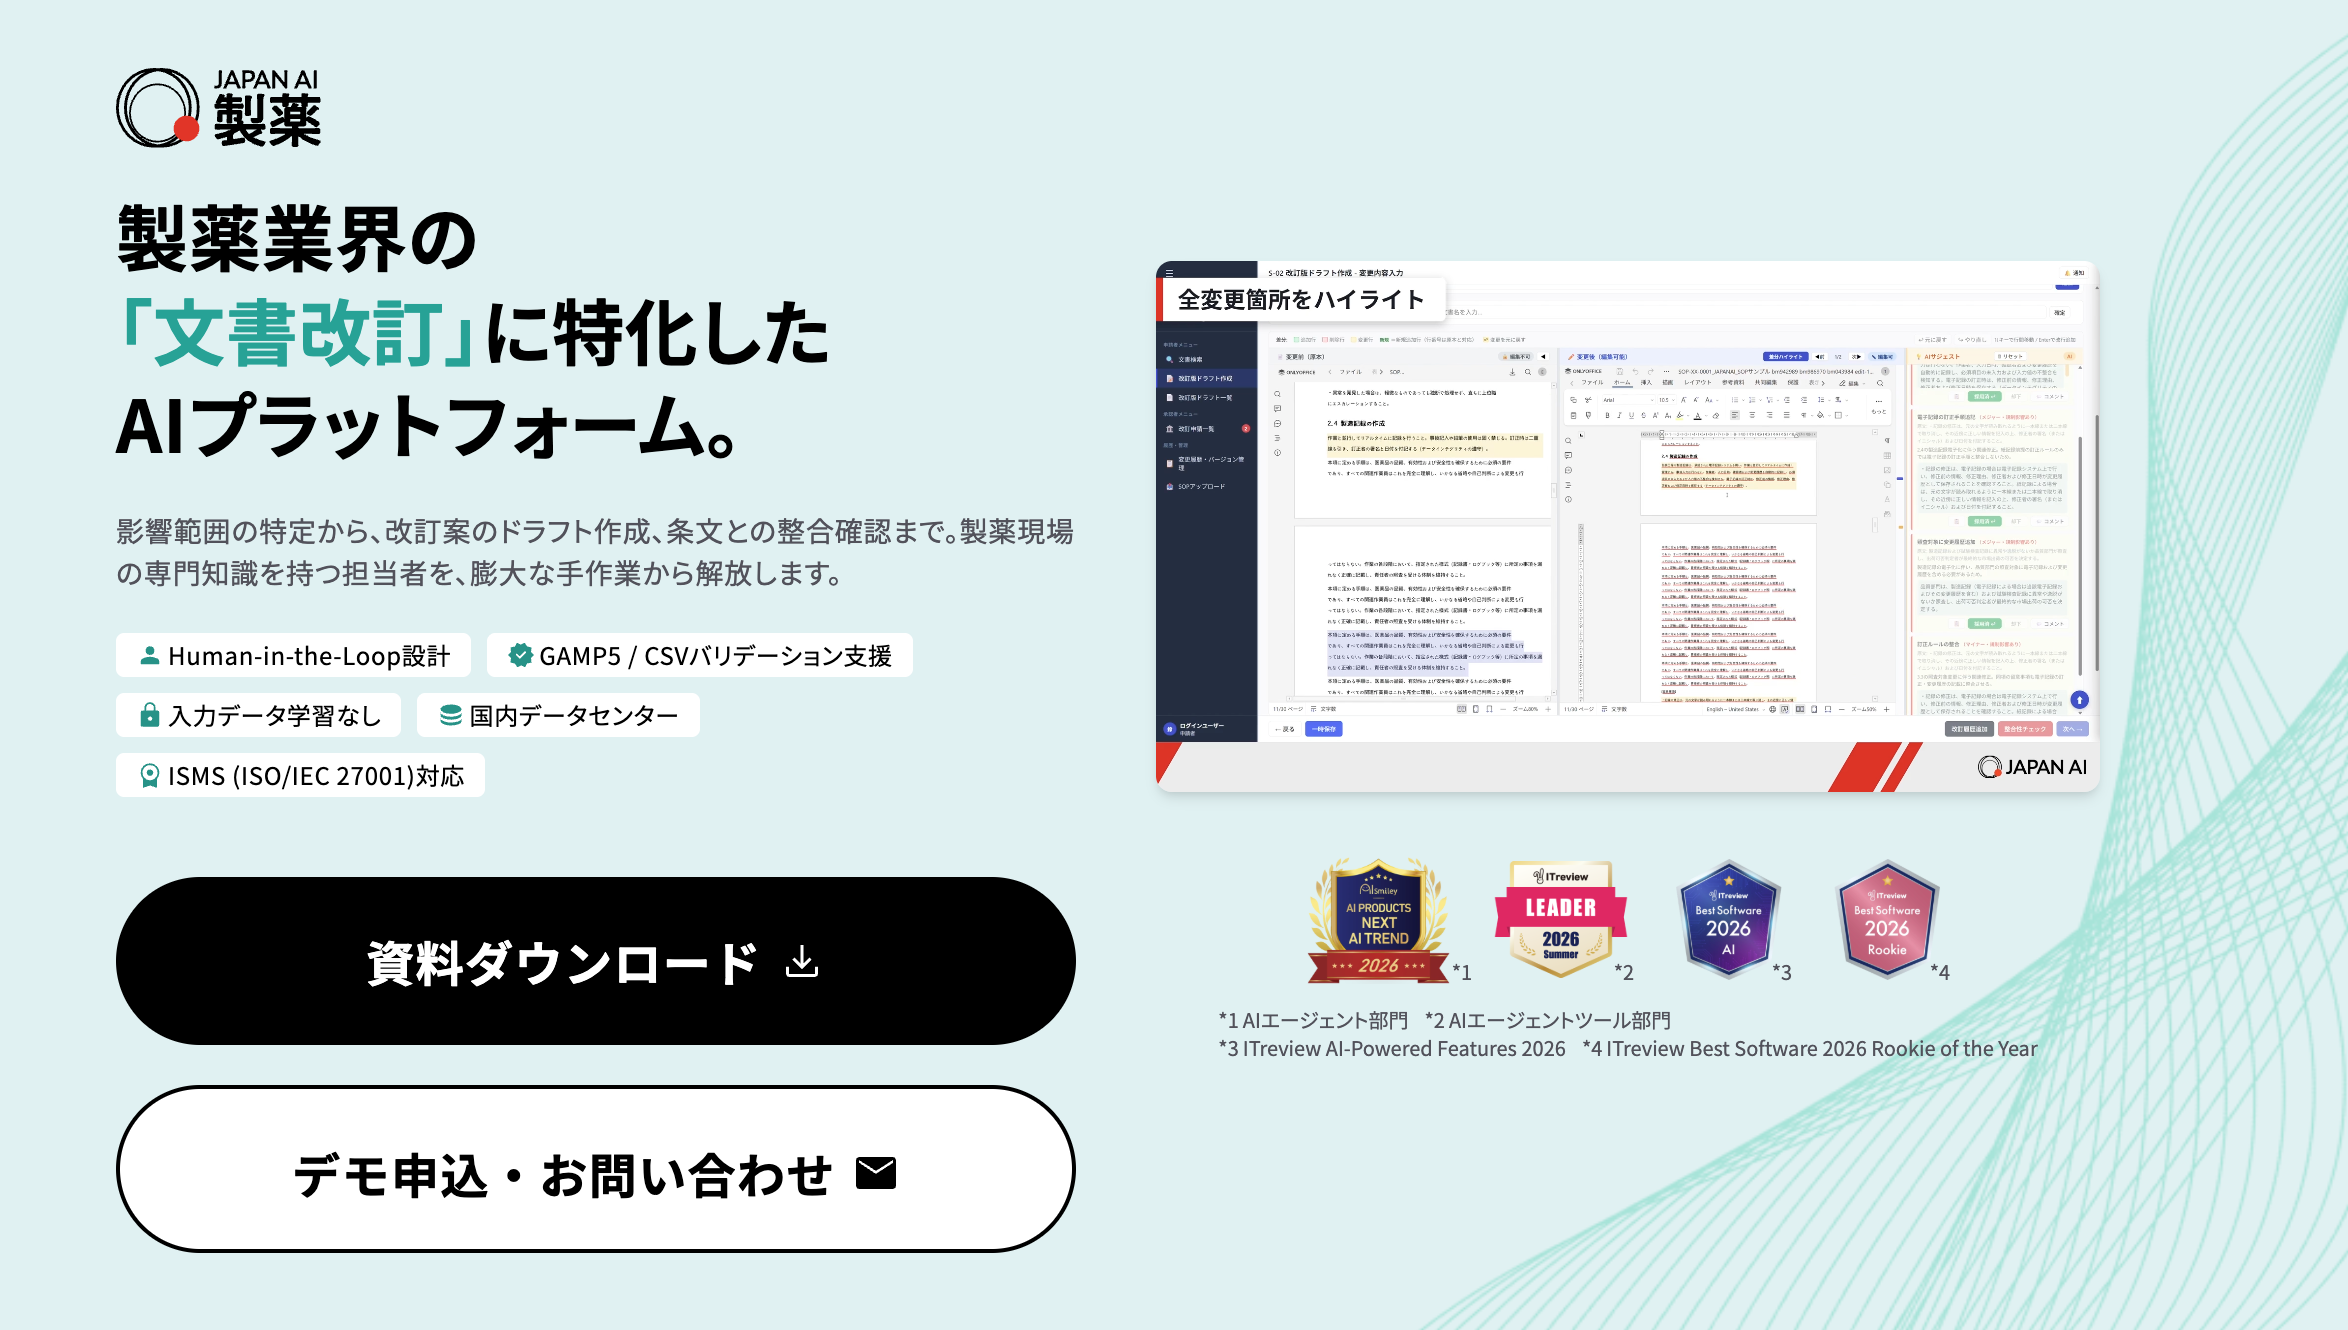
GxP業務の文書改訂にAIを活かすなら「JAPAN AI 製薬」
GxP環境での文書改訂業務には、規制対応と業務効率化の両立が欠かせません。JAPAN AI 製薬は、製薬業界の文書改訂に特化したAIプラットフォームです。開発時のテスト記録をCSVのサプライヤー資料として可能な範囲で提供し、GAMP 5の考え方に沿ったリスクアセスメントの整理等を支援します。導入時のバリデーションは導入企業の責任範囲です。
Human-in-the-Loopを設計思想に掲げており、導入企業は承認権限やレビュー手順、記録保存等を自社の品質システムに組み込むことで、人による最終確認・承認が確実に行われる運用を設計できます。SOP等の改訂における関連箇所の抽出や改訂案の起案、規制文書との照合を、国内データセンターとアクセス制御を用いた環境で支援します。
GxPとAI・デジタル対応
GxP環境でのAI・デジタル技術の活用が進むなか、規制当局も対応を加速しています。
FDAは2025年1月に、医薬品・生物製品の規制上の意思決定を支えるAI利用に関するドラフトガイダンス(「Considerations for the Use of Artificial Intelligence to Support Regulatory Decision-Making for Drug and Biological Products」)を公表し、AIモデルの使用目的(Context of Use)とモデルリスクに応じた信頼性評価フレームワークを示しました。
2026年10月時点でも同ドラフトは確定版ではありません。同ドラフトは創薬の利用と、患者安全・医薬品品質・非臨床又は臨床試験結果の信頼性に影響しない業務効率化目的の利用を対象外としています。申請資料やSOPの起案支援でも、用途と影響に応じて他のGxP要求への対応が必要です。
2026年1月14日には、FDAとEMA(欧州医薬品庁)が医薬品開発におけるAI利用に関する10項目の共同原則「Guiding Principles of Good AI Practice in Drug Development」を発表しました。人間中心の設計、リスクベースのアプローチ、GxPなど既存基準への準拠、明確な使用目的の定義、データガバナンスと文書化に加え、性能の監視・再評価を含むライフサイクル管理が示されています。個別用途の法令・ガイドラインへの適合は別途確認してください。
医薬品GMP分野では、欧州委員会DG SANTEが2025年7月7日〜10月7日にEMAのGMDP査察官作業部会とPIC/Sの協力で作成したChapter 4及びAnnex 11の改訂案、新Annex 22(AI)案について公開協議を行いました。2026年10月時点で最終化・適用開始は確認できず、現行Annex 11と草案を区別する必要があります。
なお、2025年公開草案では、生成AI・LLMは対象外とされ、使用中に自動学習・適応する動的モデルは対象外で、critical GMP applicationsで使用すべきでないとの文言が示されています。ただし、これは最終化前の草案であり、今後の最終文書を確認しましょう。
出典:FDA「Considerations for the Use of Artificial Intelligence to Support Regulatory Decision-Making for Drug and Biological Products」
出典:FDA・EMA「Guiding Principles of Good AI Practice in Drug Development」
出典:欧州委員会「Stakeholders consultation – EudraLex Volume 4: Chapter 4, Annex 11 and new Annex 22」
GxPに関してよくある質問
GxPとGMPの違いはなんですか?
GxPは医薬品の品質・安全性を確保するための各種基準の総称であり、GMPはその中の一つです。GMPは製造管理及び品質管理に特化した基準であり、GxPとGMPは「GxP ⊃ GMP」という包含関係にあります。GLPやGCPなど他の基準もすべてGxPに含まれるため、GxPを「上位概念」、GMPを「下位概念」と整理してください。
GxPは医薬品業界以外にも関係しますか?
本記事は日本の医薬品関連業務を主な対象としていますが、GxPの考え方は医薬品業界に限定されたものではありません。医療機器及び体外診断用医薬品には「医療機器及び体外診断用医薬品の製造管理及び品質管理の基準に関する省令」(QMS省令)が関係し、再生医療等製品にはGCTP省令等が関係します。他分野の品質管理制度は、製品・地域・制度によって異なるため、各分野の法令・基準を個別に確認する必要があります。
GxPに違反するとどうなりますか?
GMP等への不適合では、違反の内容や法令上の要件に応じて改善命令、業務停止、許可取消し等の対象となる場合があります。製品回収(リコール)が必要となることもあります。刑事罰の適用は、個別の法律違反と罰則規定の要件に基づいて判断されます。行政処分やリコールの情報は公開されるため、企業の社会的信頼やブランド価値への影響も大きく、コンプライアンス体制の継続的な強化が求められます。
GxPの理解が現場の品質意識を変える
GxPは単なる規制上の義務ではなく、医薬品の安全性と信頼性を支える体系的な品質管理の枠組みです。GLP・GCP・GMP・GQP・GVP・GDP・GPSPの各基準・ガイドラインがどの段階に対応し、どのような管理要件を課しているかを理解することで、日常業務の一つひとつが品質管理にどう貢献しているかが明確に見えてきます。
さらに、データインテグリティのALCOA+やCSV・CSAといった横断的なテーマ、そしてFDA・EMAによるAI利用の規制動向まで把握しておくことで、変化の速い規制環境にも的確に対応できる力が身につきます。まずは自身の業務に関連するGxPから理解を深め、現場の品質意識の向上につなげていきましょう。
JAPAN AIとは
JAPAN AIは、法人向けの国産生成AIプラットフォームです。AIチャット・議事録・エージェントなどのすぐ使える標準機能から、自社専用AIアプリのノーコード開発まで、全部門のAI活用をひとつの基盤で支えます。ジーニーグループのこれまでのDX・AX支援実績をもとに、ツールの提供にとどまらず、活用テーマの設計から現場での定着・成果創出まで専門チームが伴走します。
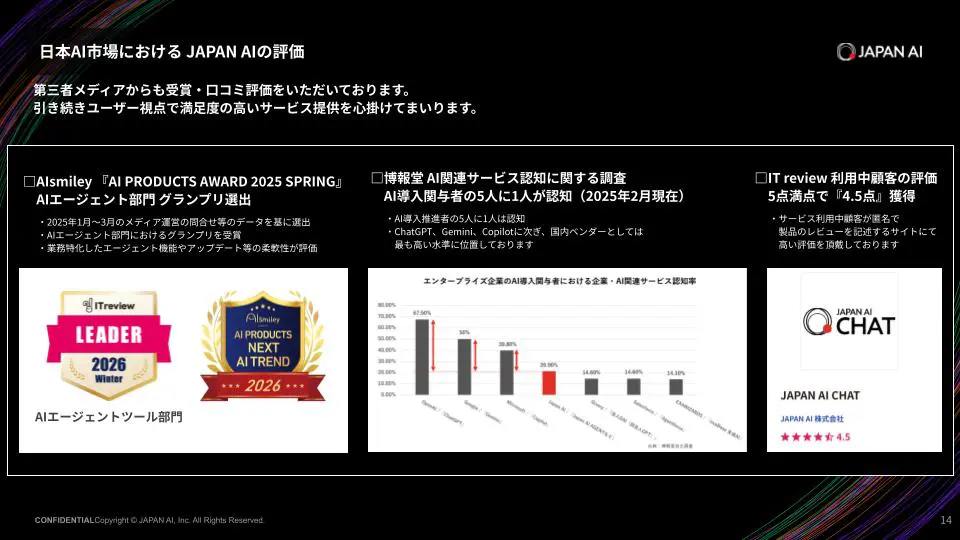
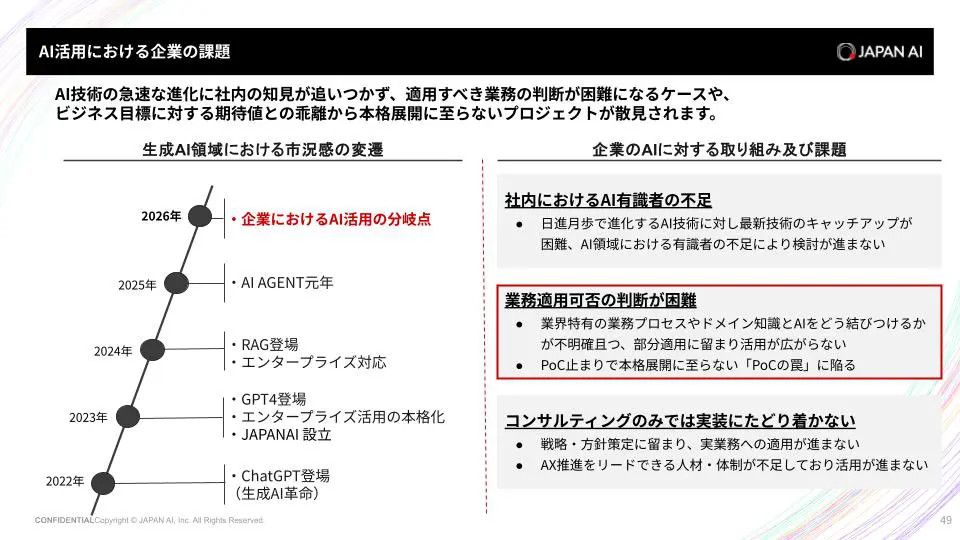
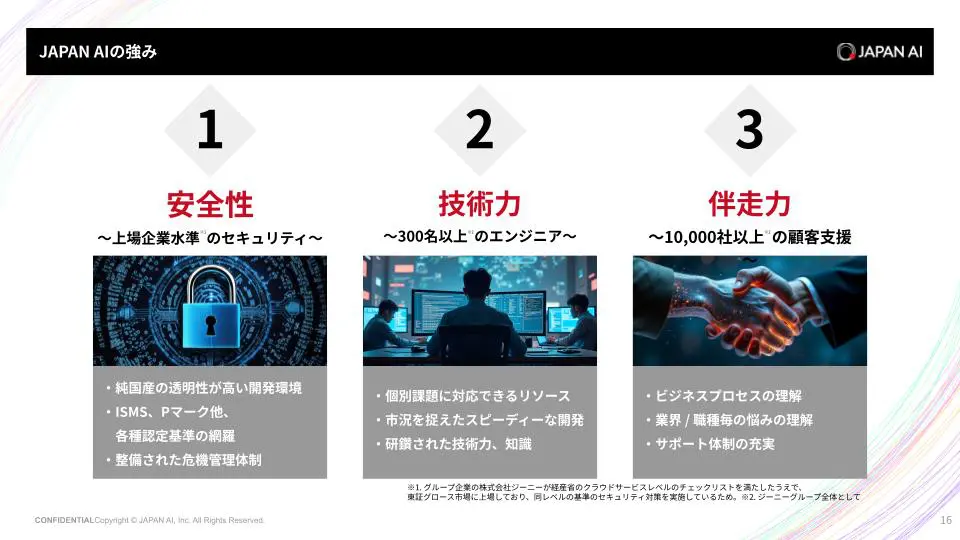
JAPAN AIの機能・活用事例・料金体系がわかるサービス紹介資料を無料でお送りします。
▼資料イメージ
- JAPAN AIでできること(AIチャット/議事録/エージェント/アプリ開発 ほか)
- ChatGPTなど汎用AIツールとの違い
- 業種・部門別の活用シーンと導入事例
- 導入から定着までの支援体制
- 料金体系とセキュリティ・ガバナンス対応
▼簡単1分!JAPAN AIの資料請求